La sindrome del QT lungo (LQTS) è una malattia genetica non frequente (riguarda un neonato ogni 2.000)[1]Schwartz PJ, Malliani A. Electrical alternation of the T-wave: clinical and experimental evidence of its relationship with thesympathetic nervous system and with the long Q-T syndrome. Am Heart J … Continua a leggere . Essa è caratterizzata da un intervallo QT prolungato all’elettrocardiogramma e da una propensione ad aritmie ventricolari maligne (generalmente torsioni di punta che degenerano in fibrillazione ventricolare), che avvengono prevalentemente in condizioni di stress fisico o emotivo. Essa è responsabile di circa il 10% delle morti improvvise che avvengono durante il primo anno di vita.
L’intervallo QT, oltre a essere prolungato, ha morfologie bizzarre (vedi Figura) che fanno sospettare la diagnosi prima di procedere alle misurazioni. Il limite superiore di normalità dell’intervallo QT corretto (secondo la formula di Bazett) è 440 msec per gli uomini e 460 msec per le donne. Più lungo l’intervallo QT, maggiore è il rischio aritmico: un intervallo di 500 msec generalmente distingue un rischio moderato da un rischio alto. La presenza di onde T alternanti, che sono riprodotte sperimentalmente dalla stimolazione del ganglio stellato di sinistra[2]Schwartz PJ, Malliani A. Electrical alternation of the T-wave: clinical and experimental evidence of its relationship with the sympathetic nervous system and with the long Q-T syndrome. Am Heart J … Continua a leggere , sono un segno di alta instabilità aritmica premonitrici di fibrillazione ventricolare.
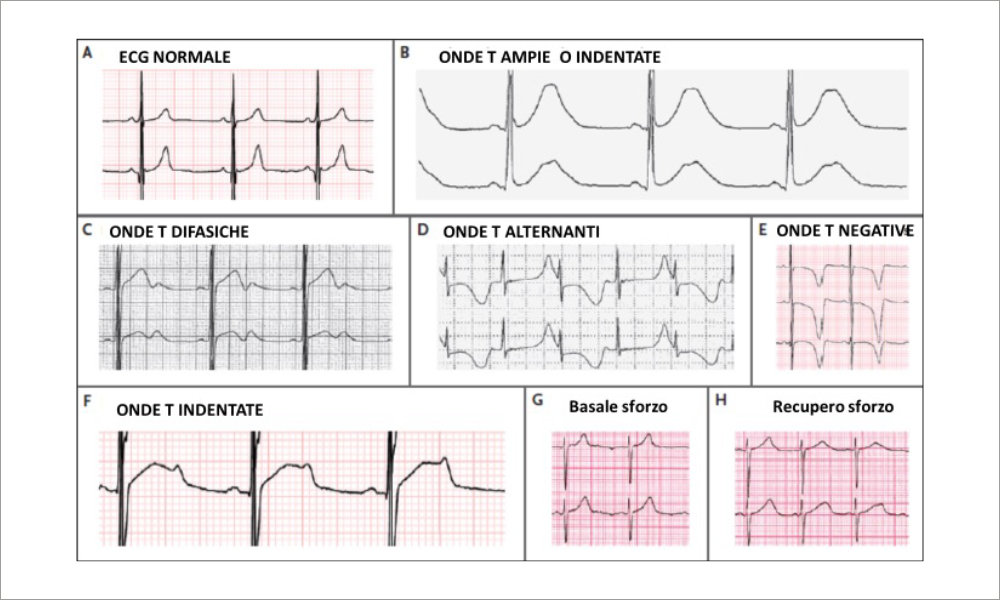
I tre maggiori geni associati con la sindrome del QT lungo (presenti nel 90% dei casi) KCNQ1, KCNH2 e SCN5A sono stati identificati nel 1995 e 1996[3]Wang Q, Shen J, Li Z, et al. Cardiac sodium channel mutations in patients with long QT syndrome, an inherited cardiac arrhythmia. Hum Mol Genet 1995;4:1603-7. . Le varianti in KCNQ1 e KCNH2 sono la causa di LQTS tipo 1 e tipo 2 (nel 50% e 40% rispettivamente dei casi totali di LQTS) e riguardano la codifica delle correnti in uscita dei canali del potassio IKs e IKr, fondamentali per la ripolarizzazione cardiaca: una loro riduzione provoca l’allungamento del QT. Il terzo gene maggiore, SCN5A, codifica per il canale del sodio responsabile della corrente in entrata di sodio (Ina) e le sue varianti patogene causano la LQTS di tipo 3 in circa il 10% dei casi totali di LQTS. La morfologia delle onde T predicono il genotipo specifico (nel LQTS di tipo 1 prevalgono le onde ampie, nel tipo 2 l’onda T è più bassa e spesso incisa, nel tipo 3 il tratto ST è prolungato e l’onda T simmetrica e tardiva), ma ovviamente non possono sostituire il test genetico): i sintomi (e l’outcome) dipendono dalla durata delle torsioni di punta, variando dalla vertigine sino alla morte improvvisa. Pur esistendo eccezioni, la LQTS di tipo 1 è caratterizzata da una propensione ad aritmie durante stress fisico (soprattutto il nuoto) o emotivo, nella LQTS di tipo 2 invece le aritmie si sviluppano in presenza di forti rumori, a riposo o per interruzione improvvisa del sonno, mentre per la LQTS di tipo 3 le aritmie si manifestano a riposo o durante il sonno. Pur essendo stati proposti alcuni test per la diagnosi di LQTS nei casi ambigui, solo il test ergometrico si è rivelato utile: un QT marcatamente allungato è evidente al quarto minuto di recupero ed è altamente specifico. I caposaldi della terapia farmacologica sono i betabloccanti (propranololo e nadololo, non metoprololo) nelle tre forme, mentre la mexiletina è utile solo nel tipo 2 e soprattutto nel tipo 3. Essendo la risposta a questo farmaco non uniforme, viene utilizzato un test acuto (somministrazione orale di 6/8 mg/Kg e misurazione del QT dopo circa 2 ore): solo i pazienti in cui il QT si accorcia di >40 msec risponderanno clinicamente al farmaco. Nei pazienti non-responsivi alla terapia medica deve essere proposta, in toracoscopia, la rimozione della metà inferiore del ganglio stellato di sinistra (per evitare la sindrome di Horner) e dei primi 4 gangli toracici con risultati clinici eccellenti che riducono nettamente la necessità di ricorso all’impianto di defibrillatore[4]Schwartz PJ, Spazzolini C, Priori SG, et al. Who are the long-QT syndrome patients who receive an implantable cardioverter-defibrillator and what happens to them? Data from the European Long-QT … Continua a leggere.
Bibliografia
| ↑1 | Schwartz PJ, Malliani A. Electrical alternation of the T-wave: clinical and experimental evidence of its relationship with thesympathetic nervous system and with the long Q-T syndrome. Am Heart J 1975;89:45-50 |
|---|---|
| ↑2 | Schwartz PJ, Malliani A. Electrical alternation of the T-wave: clinical and experimental evidence of its relationship with the sympathetic nervous system and with the long Q-T syndrome. Am Heart J 1975;89:45-50. |
| ↑3 | Wang Q, Shen J, Li Z, et al. Cardiac sodium channel mutations in patients with long QT syndrome, an inherited cardiac arrhythmia. Hum Mol Genet 1995;4:1603-7. |
| ↑4 | Schwartz PJ, Spazzolini C, Priori SG, et al. Who are the long-QT syndrome patients who receive an implantable cardioverter-defibrillator and what happens to them? Data from the European Long-QT Syndrome Implantable Cardioverter-Defibrillatorm (LQTS ICD) Registry. Circulationm 2010; 122: 1272-82. |
Accedi per leggere tutto l'articolo
Inserisci i dati del tuo account su Cardiotalk per accedere e leggere tutto il contenuto dell'articolo.
Se non hai un account, clicca sul pulsante registrati e verrai reindirizzato al portale Cardiotalk per la registrazione.